14 октября 2026
Редкий диабет: какие формы важно не пропустить и почему точный диагноз меняет жизнь пациента
Отвечает кандидат медицинских наук, ведущий научный сотрудник детского отделения опухолей эндокринной системы ФГБУ «НМИЦ эндокринологии» Мария Панкратова.
Не каждый сахарный диабет бывает первого или второго типа. Редкие, или атипичные, формы этого заболевания встречаются примерно у 1–5% пациентов. Если их вовремя распознать, можно подобрать эффективное лечение, оценить прогноз заболевания и определить риск его развития у других членов семьи.
О том, в каких случаях врач может заподозрить редкую форму диабета, и как сегодня диагностируют и лечат такие состояния, рассказала кандидат медицинских наук, ведущий научный сотрудник детского отделения опухолей эндокринной системы ГНЦ РФ ФГБУ «НМИЦ эндокринологии им. академика И.И. Дедова» Минздрава России, доцент кафедры детской эндокринологии-диабетологии Мария Панкратова.
Основные редкие формы диабета
Наиболее часто у детей, подростков и молодых взрослых встречаются моногенные формы диабета — заболевания, вызванные изменением одного гена, а также диабет, входящий в состав различных наследственных синдромов.
GCK-MODY (MODY 2) — одна из самых благоприятных форм моногенного диабета. Она развивается из-за изменений в гене глюкокиназы — фермента, который помогает клеткам поджелудочной железы «чувствовать» уровень глюкозы в крови. С рождения у человека отмечается небольшое, стабильное повышение сахара натощак, при этом уровень гликированного гемоглобина обычно остается в пределах 5,6–7,3%. Заболевание практически не приводит к сосудистым осложнениям и чаще всего не требует медикаментозного лечения: достаточно соблюдать принципы здорового питания. Инсулин может понадобиться только во время беременности при определенных показаниях.
HNF1A-MODY (MODY 3) — одна из наиболее распространенных форм моногенного диабета. Заболевание связано с постепенным снижением выработки собственного инсулина. Одним из характерных признаков может быть появление глюкозы в моче даже при относительно невысоком уровне сахара в крови. Это объясняется снижением так называемого почечного порога — концентрации глюкозы, при которой почки начинают выводить ее с мочой. Для большинства пациентов особенно эффективны препараты сульфонилмочевины — таблетки, стимулирующие выработку собственного инсулина. Во многих случаях они позволяют отказаться от инсулинотерапии.
HNF4A-MODY (MODY 1) также относится к моногенным формам диабета. У таких пациентов нередко уже при рождении отмечается повышенная масса тела, а в первые дни жизни может возникать временное снижение уровня сахара крови — транзиторная неонатальная гипогликемия. В детском или молодом возрасте постепенно развивается диабет. На ранних этапах заболевание хорошо поддается лечению препаратами сульфонилмочевины, однако со временем некоторым пациентам может потребоваться инсулин.
HNF1B-MODY (MODY 5) отличается тем, что помимо диабета затрагивает и другие органы. У пациентов часто выявляют врожденные аномалии развития почек, включая кисты или дисплазию, снижение уровня магния в крови, а также заболевания печени и желчевыводящих путей. В отличие от других форм MODY препараты сульфонилмочевины в этом случае обычно неэффективны, поэтому основным методом лечения становится инсулинотерапия.
Неонатальный диабет проявляется в первые шесть месяцев жизни ребенка. Если диабет развивается в этом возрасте, проведение молекулярно-генетического исследования считается обязательным. Заболевание может быть временным, когда симптомы исчезают через некоторое время, или постоянным, требующим пожизненного лечения. При некоторых генетических вариантах, связанных с генами KCNJ11 и ABCC8, ребенка можно перевести с инсулина на высокие дозы препаратов сульфонилмочевины. Такой переход часто значительно облегчает лечение и позволяет добиться более стабильного контроля уровня глюкозы.
Митохондриальный диабет (MIDD) развивается вследствие мутаций в митохондриальной ДНК — генетическом материале клеточных «энергетических станций». Эта форма наследуется исключительно по материнской линии. Помимо диабета у пациентов нередко выявляют нейросенсорную тугоухость, мышечную слабость и изменения сетчатки глаза. Основным методом лечения является инсулин. Препарат метформин при этой форме диабета противопоказан, поскольку может повышать риск развития редкого, но опасного осложнения — лактатацидоза, то есть накопления молочной кислоты в организме.
Смотрите в Лектории: «Митохондриальные заболевания, обусловленные мутациями митохондриальной ДНК: диагностика и возможности лечения»
Синдромальный диабет возникает как одно из проявлений наследственных заболеваний, при которых поражаются сразу несколько органов и систем. Диабет может встречаться при синдромах Вольфрама, Альстрема, Прадера-Вилли, Рабсона-Менденхолла, а также при различных формах липодистрофии — заболеваниях, сопровождающихся дефицитом жировой ткани. Подход к лечению зависит от конкретного синдрома. В ряде случаев пациентам требуются высокие дозы инсулина из-за выраженной инсулинорезистентности — снижения чувствительности тканей к собственному инсулину.
Когда стоит заподозрить редкую форму диабета
О моногенном или другом атипичном варианте заболевания следует задуматься, если клиническая картина плохо укладывается в привычные представления о сахарном диабете 1-го или 2-го типа.
Особого внимания требует развитие диабета у ребенка младше шести месяцев — это абсолютное показание для генетического обследования.
Еще один важный признак — отсутствие аутоантител, характерных для диабета 1-го типа, несмотря на соответствующую клиническую картину. Если спустя несколько лет после начала заболевания у пациента сохраняется выработка собственного инсулина, о чем свидетельствует нормальный уровень С-пептида — белка, который образуется одновременно с инсулином, — также следует подумать о редкой форме диабета.
Насторожить врача должна семейная история заболевания, если диабет выявлялся у представителей нескольких поколений подряд, особенно в молодом возрасте. Важным диагностическим признаком может быть и отсутствие выраженной инсулинорезистентности у пациента с картиной, напоминающей диабет 2-го типа: например, если нет ожирения, метаболического синдрома или черного акантоза — характерного потемнения и утолщения кожи в области шеи, подмышечных впадин и крупных складок.
Заподозрить генетическую природу заболевания помогают и внепанкреатические проявления: врожденная тугоухость, атрофия зрительных нервов, кисты почек, выраженная задержка роста, липодистрофия или микроцефалия.
Как подтверждают диагноз
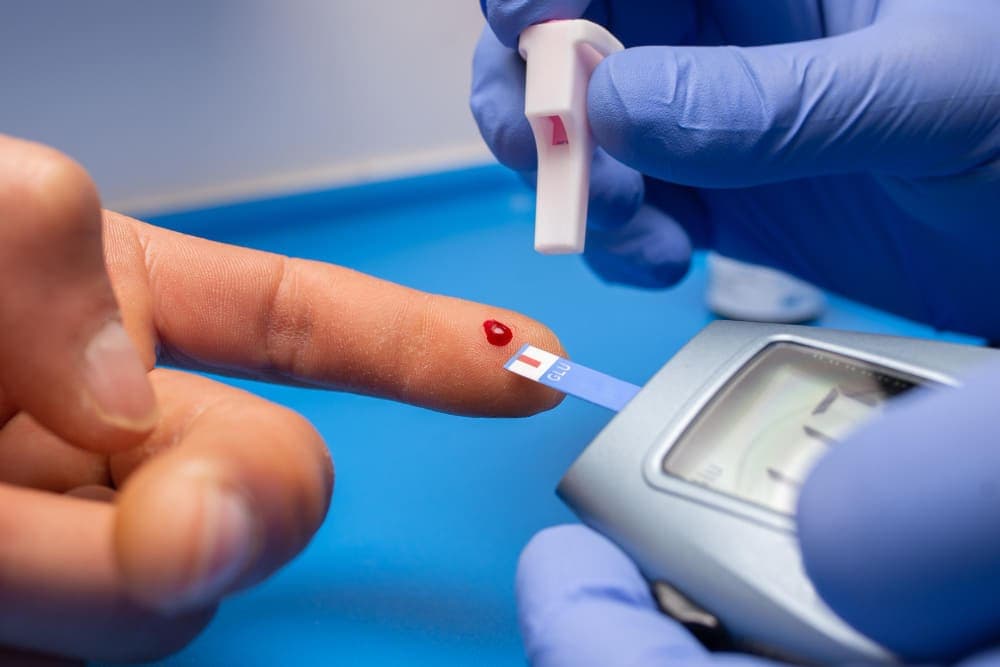
Диагностика начинается с исключения аутоиммунного диабета 1-го типа. Для этого определяют несколько видов специфических аутоантител, включая антитела к GAD, ZnT8 или IA-2. Если такие маркеры обнаружены, диагноз диабета 1-го типа считается наиболее вероятным даже при наличии семейной истории заболевания.
Следующий этап — оценка сохранности функции β-клеток поджелудочной железы с помощью определения уровня С-пептида натощак или после приема пищи. Затем врач исключает другие возможные причины повышения уровня глюкозы, например, прием глюкокортикостероидов, муковисцидоз или гемохроматоз — заболевание, сопровождающееся избыточным накоплением железа в организме.
Окончательно подтвердить редкую форму диабета позволяет молекулярно-генетическое исследование. Чаще всего используют панели секвенирования нового поколения (NGS), включающие десятки генов, связанных с MODY, неонатальным и синдромальным диабетом.
Если клиническая картина указывает на митохондриальное заболевание, дополнительно исследуют митохондриальную ДНК.
В наиболее сложных случаях применяют полноэкзомное или полногеномное секвенирование, позволяющее проанализировать практически весь генетический материал пациента.
Главная цель такой диагностики — не просто уточнить заболевание, а изменить качество жизни пациента. Например, ребенок с перманентным неонатальным диабетом, обусловленным мутацией гена KCNJ11, или подросток с HNF1A-MODY нередко могут перейти с ежедневных инъекций инсулина на таблетированные препараты сульфонилмочевины. Это позволяет добиться более стабильного контроля уровня глюкозы, снизить риск гипогликемии и существенно улучшить качество жизни.
Смотрите в Лектории: «Клиническая характеристика основных подтипов MODY у детей»


ООО «ЭМГ» г. Москва, ул. Народная, д. 14, стр. 3
ОГРН 5087746488440
© Помощь редким, 2026
Напишите нам
Info@rare-aid.com